
Атлас на вродените сърдечни малформации
Седемнадесет вродени сърдечни малформации, всяка със схема на сърцето и обяснение на разбираем език — какво представлява, защо се получава, как се разпознава, как се лекува и какво следва после.
Какво е вродена сърдечна малформация
Вродената сърдечна малформация (ВСМ) е особеност в устройството на сърцето или на големите съдове, която е налице още при раждането. Тя се формира в първите седмици на бременността, когато сърцето се изгражда. ВСМ са най-честите вродени състояния — засягат около 8 на всеки 1000 живородени деца, или около 1%.
Причините, които предизвикват сърдечните малформации, въздействат още в първите 15–30 дни на бременността — времето, когато се формира сърдечно-съдовата система. Много са причините, които водят до ВСМ, като повечето от тях остават неясни.
Малформациите са различни: отвори в сърцето, стеснения на клапите или на големите съдове, или съчетание от няколко аномалии. В някои случаи части от сърцето не са развити достатъчно, липсват или са разположени неправилно. Всички те водят до нарушение в работата на сърцето — в различна степен и по различен механизъм, според мястото и вида на дефекта.
Как се нарича още
Ако сте видели различни думи в различни документи, става дума за едно и също състояние:
- Вроден сърдечен порок
- по-старият български термин, който все още се използва в разговор и в част от документите
- Вроден сърдечен дефект
- буквален превод на английското congenital heart defect
- Вродена сърдечна аномалия
- среща се в по-стари медицински текстове
- ВСМ
- стандартната българска абревиатура — ще я срещнете в епикризи и в решения на ТЕЛК
- CHD
- международната абревиатура; ще Ви трябва, ако търсите информация на английски
Q20–Q28- кодовете, с които ВСМ се записват по Международната класификация на болестите. Ако в документ видите например
Q21.0, това е междукамерен септален дефект
Как работи здравото сърце
Познаването на нормалната структура и функция на сърдечно-съдовата система помага да се разбере проблемът на детето. Всяка схема в атласа по-долу е нарисувана върху тази основа.
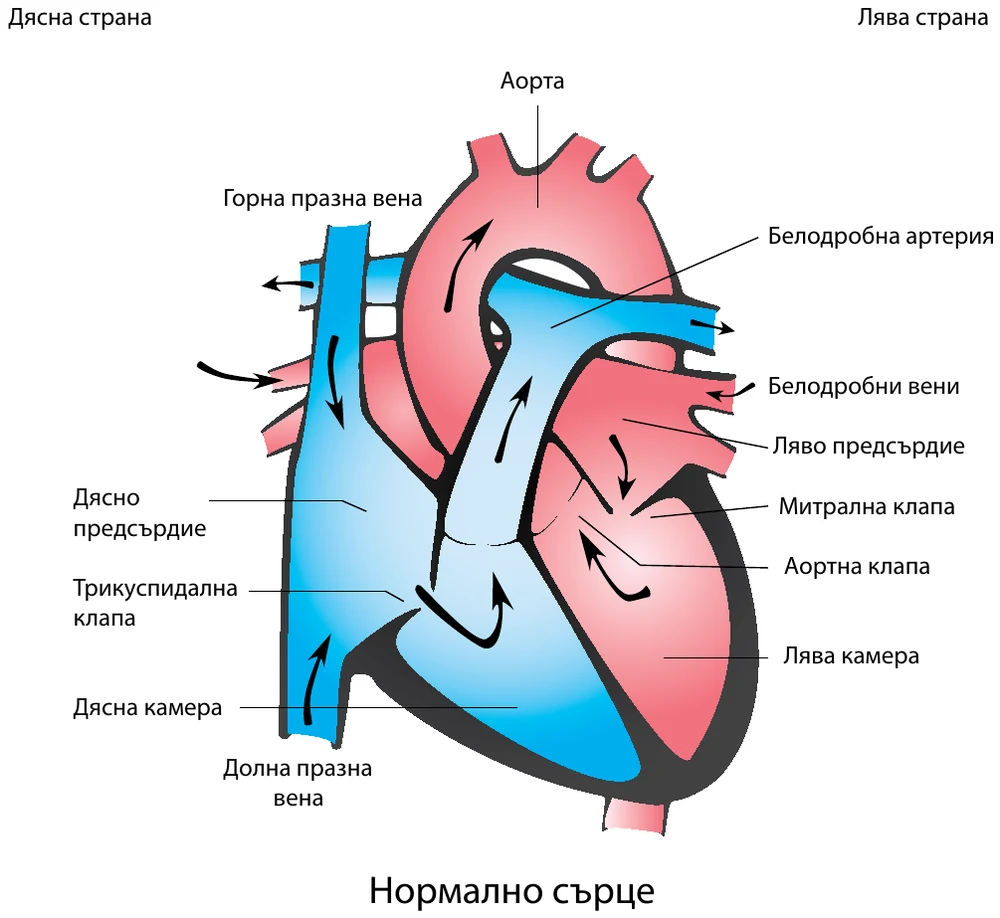
Цветовете във всички схеми
- Червено — артериална кръв, богата на кислород. Тя тръгва от лявата половина на сърцето към тялото.
- Синьо — венозна кръв, бедна на кислород. Тя се връща от тялото в дясната половина и отива към белия дроб.
- Лилаво — смесена кръв. При здраво сърце такава няма. Лилавото в схемите показва точно там, където двата кръга се смесват.
Сърцето представлява помпа, която периодично се съкращава и разпуска. То се пълни от венозните съдове и изтласква кръв в големите артерии. Състои се от четири кухини — две предсърдия (дясно и ляво), разделени от междупредсърдна преграда, и две камери (дясна и лява), разделени с междукамерна преграда. Четири клапи осигуряват движението на кръвта в една посока: две между предсърдията и камерите и две между камерите и големите съдове.
Малък кръг на кръвообращението. Венозната кръв — тъмна на цвят, бедна на кислород — се връща до сърцето през горната и долната празна вена. Влива се в дясното предсърдие и през трикуспидалната клапа попада в дясната камера. При съкращаването си дясната камера изтласква кръвта през пулмоналната клапа в белодробната артерия и оттам към белия дроб, където кръвта се насища с кислород.
Голям кръг на кръвообращението. Обогатената с кислород кръв се връща през белодробните вени в лявото предсърдие, през митралната клапа влиза в лявата камера и през аортната клапа се изтласква в аортата — към целия организъм. В тъканите кислородът се отдава, поема се въглероден двуокис, и кръвта отново се връща като венозна.
Двата кръга са разделени. При здраво сърце венозна и артериална кръв не се смесват. Налягането в дясната камера е около една трета от налягането в лявата. Почти всяка вродена малформация нарушава едно от тези две неща — разделението или налягането.
Сърдечната контракция се повтаря през целия живот със средна честота около 140 удара в минута при новородените, 90 при децата в предучилищна възраст и 70 при възрастни.
Колко чести са и защо се получават
Честотата на ВСМ е 8 на 1000 живородени деца — около 1%. Рискът да се роди дете с ВСМ се увеличава до 5%, ако в семейството вече има дете с ВСМ или ако някой от родителите е с ВСМ. Ако това е майката, рискът е 13–18%; ако е бащата — по-малък, 3–8%.
Около 8% от ВСМ са свързани с първичен генетичен дефект или синдром. Други се свързват с въздействието на различни фактори: заболявания на майката — рубеола, вирусни инфекции, захарен диабет; прием на медикаменти, алкохол, наркотици. Понастоящем се приема многофакторната теория, според която действие на фактори от външната среда в критичните фази на формиране на сърдечно-съдовата система на плода — 4-та до 8-ма седмица на бременността — при жени с генетично предразположение води до формиране на ВСМ.
ВСМ може да е част от синдроми като синдром на Даун, Ди Джордж, Марфан, Търнър и други, което се доказва с допълнителни генетични изследвания.
Част от малформациите могат да се открият още преди раждането чрез фетална ехокардиография. Диагностицирането ѝ преди раждането позволява да се планират мястото, срокът и начинът на раждане, както и спешно приемане в специализирано отделение при нужда. В някои случаи е жизненоважно да се предприемат мерки веднага след раждането.
Как се групират
Малформациите в атласа са разделени на четири групи според това какво точно нарушават в работата на сърцето. Изберете група, за да видите само нея.
Атлас на малформациите
Седемнадесет малформации, всяка със своята схема и обяснение. Търсете по име, съкращение или симптом.
Няма съвпадения. Опитайте с друга дума или изчистете филтъра.
Междукамерен дефект (МКД)
Какво представлява
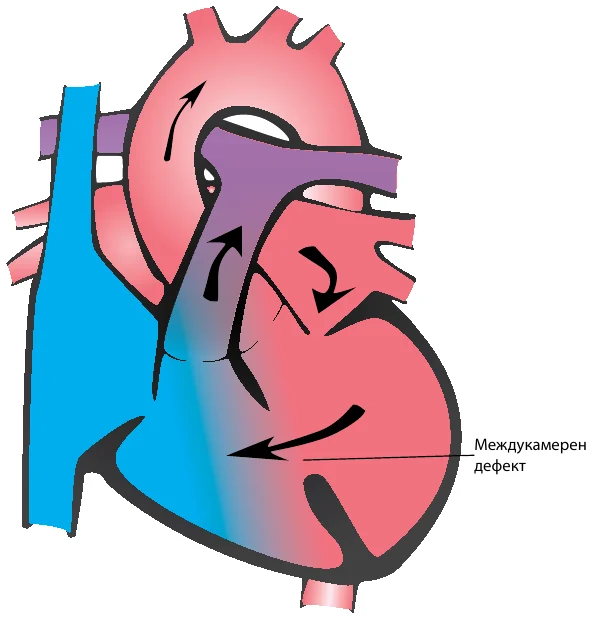
Междукамерният дефект е най-честата ВСМ (около 15-20% от всички ВСМ). Представлява отвор, разположен в преградата, разделяща двете камери. Дефектът може да е малък или голям, разположен на различно място в камерната преграда, най-често единичен, но понякога съществуват и повече от един дефекта,т.н. множествени МКД.
Какво причинява
Разликата в наляганията между двете камери води Междукамерен дефект до преминаване на кръв от лявата към дясната камера и белодробната артерия. Това преминаване на кръв през дефекта от лявата към дясната половина на сърцето се нарича ляво-десен шънт, в резултат на което в белия дроб постъпва по-голямо количество кръв, която се връща през белодробните вени към лявото предсърдие и обременява (натоварва) ЛК.
Симптоми
Дали ще има симптоми и оплаквания зависи от обема кръв, който преминава в белия дроб, т.е. от величината на ляво-десния шънт. Величината на шънта зависи от размера на дефекта, разположението му в камерната преграда и разликата в наляганията между двете камери. При МКД обичайно се чува груб шум, който се дължи на преминаването на кръвта през дефекта. Малките дефекти не причиняват оплаквания, а само има груб шум,т.е. „много шум за нищо”. Големите дефекти могат да доведат до сърдечна недостатъчност или до повишаване на налягането в БА (белодробна хипертония).
Децата са предразположени към чести дихателни инфекции и наддават слабо на тегло.
Диагноза
Диагнозата се поставя чрез редица изследвания - ЕКГ, рентгенография, ехокардиография и др. Чрез ехокардиография се изобразява най-точно видът, мястото, размерът на МКД и влиянието върху кръвообращението. Рядко (при гранични, неясни случаи или настъпили усложнения) може да се наложи извършване на сърдечна катетеризация.
Естествена еволюция
Естествената еволюция на МКД е разнообразна – от намаляване и спонтанно затваряне на дефекта при около 1/4 от случаите до развитие на усложнения като белодробна хипертония, пропадане на платно на аортната клапа през дефекта (аортна недостатъчност), стеснение в кухината на дясна камера (пулмонална стеноза). Поради възможностите за различно протичане и настъпването на усложнения е необходимо редовно контролиране на състоянието на детето Ви от специалист - детски кардиолог.
Лечение
Малките дефекти се проследяват амбулаторно. Големите МКД със значим ляво-десен шънт и/или настъпили усложнения (СН, БХ, АИ, ПС) се затварят чрез операция. Граничните случаи се катетеризират. При сърдечна недостатъчност се прилагат медикаменти за овладяване на симптомите. При операцията МКД се затваря с използване на машина сърце-бял дроб (екстракорпорално кръвообращение - ЕКК). При кърмачета с множествени МКД или с тежка сърдечна недостатъчност и висок риск от оперативното затваряне на дефекта се прави помощна операция – стеснение на белодробната артерия (бендинг) с цел да се намали кръвотока към белия дроб.
Затварянето на дефекта се отлага за по-късна възраст.
Проследяване
След операцията, най-често, детето се въстановява напълно и може да води нормален начин на живот. Необходими са контролни прегледи в амбулаторния кабинет, през период, определен от детския кардиолог. Рядко има остатъчен дефект, който най-често не налага допълнително лечение. При децата с поставен бендинг (помощната операция) след сърдечна катетеризация се извършва оперативно затваряне на дефекта.
Двигателна активност
Двигателната активност е най-често нормална при малки дефекти и след успешна операция. Децата могат да спортуват без състезателни спортове.
Профилактика на ендокардит
Профилактика на инфекциозен ендокардит (ИЕ) се провежда при децата с неопериран МКД, затварящ се МКД чрез оформяне на аневризма или остатъчен МКД след операция.
Междупредсърден дефект (МПД)
Какво представлява
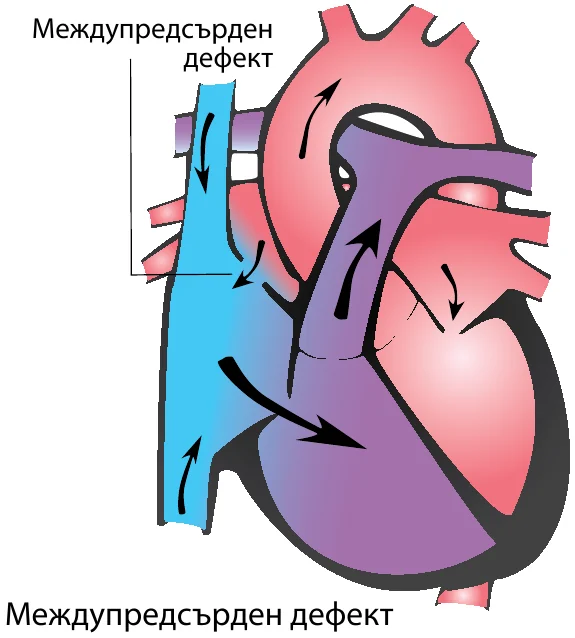
Междупредсърден МПД е дефект в преградата между двете предсърдия с честота 5-10%. Може да е разположен в централната част (секундум МПД), ниско, близо до атриовентрикуларните клапи (примум дефект) или близо до празните вени (синус венозус дефект).
Какво причинява
При МПД през дефекта преминава кръв от лявото към дясното предсърдие,т.е. ляводесен шънт. В ДК навлиза поголямо количество кръв и това обременява (натоварва) ДК и белия дроб.
Симптоми
Тази ВСМ обикновено не води до симптоми и оплаквания в детска възраст и често се открива случайно поради доловен сърдечен шум. При юноши или възрастни, поради обременяването на ДП и ДК те се разширяват (дилатират) и могат да настъпят нарушения в сърдечния ритъм (ритъмни нарушения), сърдечна недостатъчност или белодробна хипертония.
Диагноза
Диагнозата на МПД се поставя въз основа на шума, характерните промени в ЕКГ и се потвърждава чрез ехокардиография.
Естествена еволюция
възможно е малки дефекти да се затворят спонтанно. При големи дефекти и значимо обременяване на ДК и в по-късна възраст настъпват гореописаните усложнения.
Лечение
Големите МПД със значим ляво-десен шънт трябва да се затворят. Има две възможности за затваряне на дефекта : Интервенционално (транскатетерно) с устройство (дивайс), което се поставя в хода на сърдечна катетеризация. Това е метод на избор при централно разположени дефекти. Хирургично лечение се извършва при дефекти, които не са подходящи за транскатетърно затваряне. Операцията се извършва под ЕКК; дефектът се затваря чрез директен шев или се използва парче (патч) от собствена тъкан (перикард) или изкуствена материя.
Проследяване
Детето се възстановява напълно, нормализират се размерите и функцията на ДК. След затваряне с дивайс е необходимо да приема аспирин за 6 месеца. Периодични контролни прегледи при детски кардиолог.
Двигателна активност
Двигателната активност е нормална. Не се налагат ограничения, включително за активен спорт.
Профилактика на ендокардит
Профилактика на инфекциозен ендокардит в първите 6 месеца след затваряне с дивайс.
Персистиращ артериален канал (ПАК)
Какво представлява
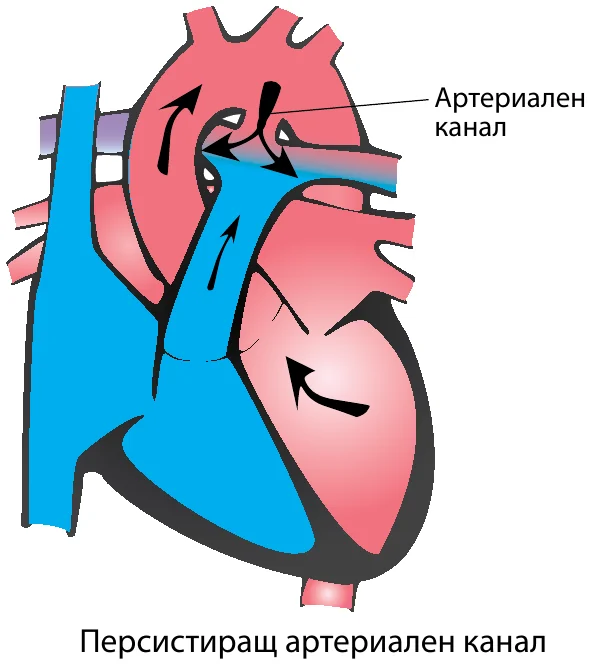
Артериалният канал е кръвоносен съд, който свързва БА и аортата, нормална структура по време на бременността, която се затваря спонтанно в първите дни до третия месец след раждането. Когато това затваряне не настъпи е налице персистиращ артериален канал, ВСМ с честота 5-10%.
Какво причинява
При ПАК преминава кръв от аорта към БА (ляво-десен шънт), което води до увеличаване на количеството кръв към белия дроб и ЛК.
Симптоми
Симптомите при ПАК зависят от възрастта на детето и размера на артериалния канал. При доносени новородени с малък ПАК се чува характерен систоло-диастолен шум и няма оплаквания. Когато ПАК е голям, той може да доведе до сърдечна недостатъчност или белодробна хипертония. Най-тежка е картината при недоносени новородени- тежка дихателна и сърдечна недостатъчност.
Диагноза
Диагнозата се поставя по характерната шумова находка, ЕКГ и ехокардиография.
Естествена еволюция
Възможно е спонтанно затваряне до 3 месечна възраст. Ако детето не се оперира остава риск от настъпване на усложнения като СН, БХ и инфекциозен ендокардит .
Лечение
ПАК се затваря при всяко дете с характерен систоло-диастолен шум. Поведението към малък артериален канал т.н. „тихи” дуктуси, които се изобразяват само чрез ехокардиография, но не се чуват, е различно, но все по-често се предпочита затварянето им. При недоносени новородени се прави опит за затваряне на АК с медикаменти, което обикновено се извършва в родилния дом. При деца с голям ПАК и СН се прилага медикаментозно лечение. Интервенционално лечение се прилага при малки и средно големи ПАК, неусложнени с БХ.
Предпочита се при деца над 1-годишна възраст. Извършва се в хода на сърдечна катетеризация, като се използват различни устройства (дивайси), които като „тапа” запушват АК и прекъсват кръвотока. Хирургично лечение се предприема при недоносени новородени, при които ПАК не може да се затвори с медикамент, кърмачета и артериален канал, който е неподходящ за интервенционално затваряне. Извършва се без използване на ЕКК.
Проследяване
След затваряне на ПАК се нормализират кръвотока и сърдечните размери и функция.
Двигателна активност
Двигателната активност е нормална, включително се разрешава активен спорт. Профилактика на ИЕ се прилага 6 мес. след интервенционално затваряне.
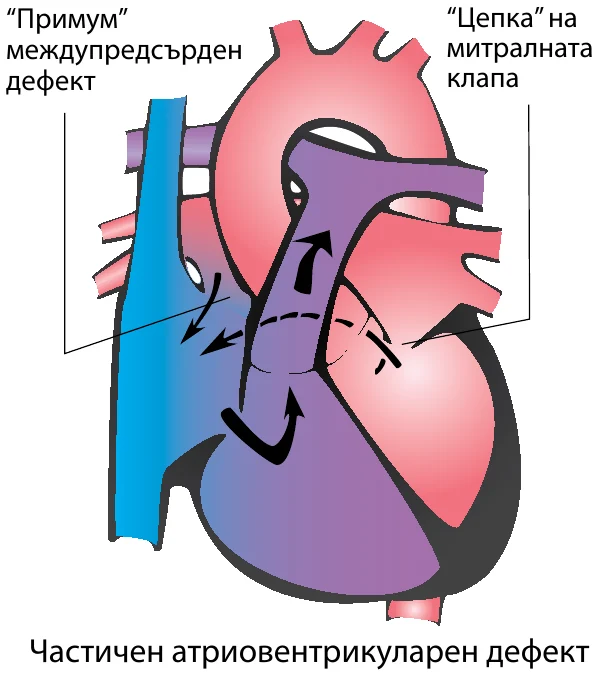
Частичен атриовентрикуларен септален дефект (ЧАВСД)
Какво представлява
ЧАВСД е сравнително рядка ВСМ (1-2%), която най-често е комбинация от ниско разположен междупредсърден дефект (примум дефект) и цепка на митралната клапа. Често се съчетава с тризомия 21 (болест на Даун).
Какво причинява
Налице е ляво-десен шънт на предсърдно ниво (вж. МПД). Цепката на митралната клапа нарушава нормалната й функция и през нея се връща кръв от лявата камера към ЛП (инсуфициенция, недостатъчност).
Симптоми
Проявите зависят от степента на митрална недостатъчност и големината на МПД, т.е. от деца без оплаквания до такива с ранно развитие на сърдечна недостатъчност и по-рядко белодробна хипертония.
Диагноза
Диагнозата се поставя по характерната шумова находка и промени в ЕКГ и ехокардиография.
Лечение
Лечението е само оперативно. Децата се оперират планово около 4- годишна възраст. По-ранна операция се предприема при прояви на сърдечна недостатъчност. Операцията включва затваряне на предсърдния дефект и пластика на митралната клапа под ЕКК.
Проследяване
След операцията най-често се нормализират сърдечните размери и функция. Резултатът зависи от тежестта на промените по митралната клапа и възможностите за пълно възстановяване на клапното платно. Децата подлежат на редовно амбулаторно проследяване.
Двигателна активност
Двигателната активност обикновено е нормална, без ограничения в обичайната физическа активност.
Профилактика на ендокардит
Профилактика на инфекциозен ендокардит е задължителна през целия живот. Допълнителна операция се налага в около 15% от случаите, когато има остатъчна или нарастваща митрална недостатъчност. В редки случаи може да се наложи смяна на митралната клапа с изкуствена.
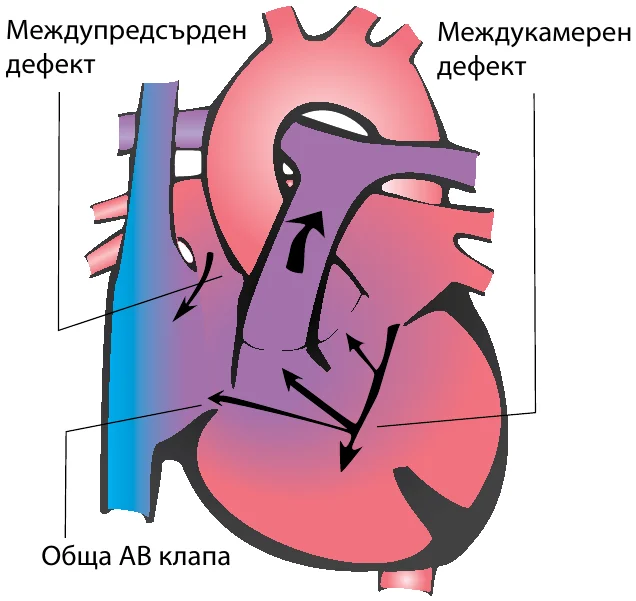
Пълен атриовентрикуларен септален дефект (ПАВСД)
Какво представлява
ПАВСД е сложна ВСМ, с честота около 2%, обединяваща дефекти разположени в централната част на сърцето в „сърдечния кръст”. Тя включва общ отвор, образуващ се от ниско разположен МПД, междукамерен дефект и обща атриовентрикуларна клапа. Често се съчетава с тризомия 21 (болест на Даун).
Какво причинява
Големите дефекти в предсърдната и междукамерна прегради водят до голям ляво-десен шънт със значимо обременяване на БА и на двете камери. Камерите и предсърдията допълнително се обременяват (натоварват) от пропускането (инсуфициенция) на общата атриовентрикуларна клапа.
Симптоми
Децата с ПАВСД са с данни за различна по тежест СН - лошо наддаване на тегло, чести дихателни инфекции, учестено и затруднено Пълен атриовентрикуларен дефект дишане; ранно развитие на белодробна хипертония.
Диагноза
Диагнозата се поставя по клинични признаци, характерната ЕКГ и с ехокардиография.
Естествена еволюция
Децата с ПАВСД (особено тези със синдром на Даун), ако не се оперират навреме са склонни към развитие на ранни необратими изменения в белодробните съдове (белодробна съдова обструктивна болест) което ги прави неоперабилни.
Лечение
Лечението при ПАВСД е оперативно. То трябва да се извърши в първите 3-6 месеца от живота, за да се избегнат описаните необратимите промени в белодробните съдове. Корекцията е сложна и с повишен риск и зависи от анатомичният вариант на ПАВСД. Оперативното лечение включва две възможности: - радикална корекция- с пластика на дефектите и реконструкция на атриовентрикларните клапи, при деца с две добре развити камери. При случаи на ПАВСД, при които едната камера е малка (недоразвита) и не може да се направи описаната радикална корекция - единствената възможност е т.н.
еднокамерен тип корекция (вж. Обща камера). При високорискови деца (ниско тегло, тежка СН) първо се извършва палиативна (помощна) операция - стеснение (бендинг) на белодробната артерия. Целта е да се предпази белия дроб от развитието на необратими изменения в белодробните съдове, като радикалната операция се отлага за по-късна възраст.
Проследяване
Децата се наблюдават амбулаторно. Неоперираните се следят, поради възможността стенозата да напредне и с оглед преценка на необходимостта за момента операция. След операцията, при повечето деца настъпва подобряване на състоянието. Проблем може да създава пропускането (инсуфициенция) на реконструираната АВ клапа. Децата подлежат на редовно проследяване през 6 месеца до 1 година.
Двигателна активност
Двигателната активност е запазена при добра корекция, ограничена при АВ недостатъчност. Не се препоръчва активен спорт.
Профилактика на ендокардит
Профилактика на инфекциозен ендокардит се провежда при всички деца до края на живота. Допълнителна операция може да се наложи при значимо пропускане през клапата, като в много редки случаи може да се наложи поставяне (имплантиране) на изкуствена сърдечна клапа.
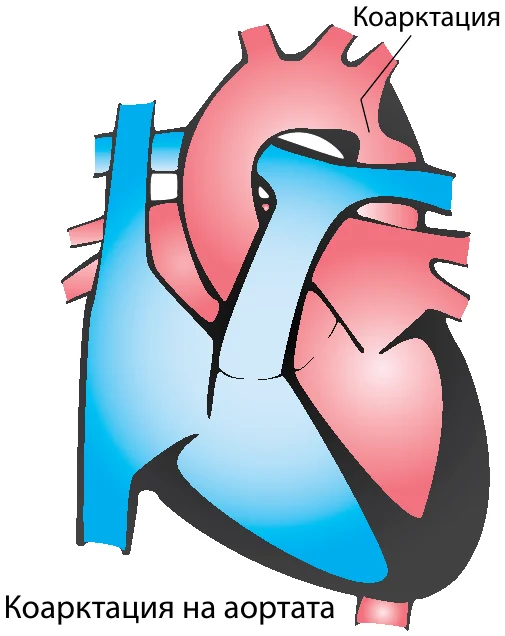
Коарктация на аортата (КоА)
Какво представлява
Аортата е главната артерия, която разпределя богатата на кислород кръв към цялото тяло. Първите разклонения са към горната половина на тялото (главата и ръцете), след това към долната половина на тялото (корем и долни крайници). КоА е стеснение на аортата, разположено най-често след изхождането на артерията за лявата ръка. Среща се като изолирана ВСМ или съчетана с други ВСМ като МКД, аортна стеноза, аномалии на митралната клапа. Честотата на КоА е 8-10%.
Какво причинява
При Коарктацията на аортата се повишава кръвното (артериалното) налягане в горната половина на тялото и се понижава в долната половина на тялото. Лявата камера работи срещу високо съпротивление, което води до хипертрофия (сърдечния мускул удебелява).
Симптоми
Налице е разлика в пулса между ръка и крак, пулсът на крака е по-слаб и дори може да не се опипва. Често се установява артериална хипертония. Клиничната изява е разнообразна – от тежка сърдечна недостатъчност и критично състояние при новородено с високостепенна КоА до случайно откриване в по-късна възраст (понякога и при възрастни) по повод измерено повишено кръвно налягане.
Диагноза
Диагнозата се поставя с едновременно опипване на пулса на ръка и крак и измерване на артериалното налягане. Ехокардиографията дава анатомичните детайли.
Естествена еволюция
Нелекуваната КоА може да доведе до сърдечна недостатъчност или развитие на атеросклероза и коронарна болест в млада възраст.
Лечение
- хирургично или интервенционално се прилага при деца със СН и/или артериална хипертония. Хирургичното лечение е предпочитан метод при новородени и малки деца с КоА. При изолирана КоА (без други аномалии), операцията се извършва най-често без използване на ЕКК. Интервенционално лечение се предприема при по-големи деца и възрастни. Отстраняването на стеснението (коарктацията) може да се постигне с балонна дилатация (ангиопластика) или монтиране на стент.
Проследяване
След отстраняване на стеснението артериалното налягане се нормализира и сърдечната недостатъчност се преодолява. Когато КоА се отстрани в по-късна възраст е възможно да остане артериална хипертония (повишено кръвно налягане), което трябва да се лекува с медикаменти. Детето подлежи на регулярни амбулаторни прегледи от детски кардиолог, с измерване на артериалното налягане и ехокардиографски контрол за изключване на рестеноза - възможно късно усложнение след отстраняване на КоА в ранна възраст.
Двигателна активност
Двигателната активност зависи от артериалното налягане. Без ограничение за леки и развлекателни спортове. Профилактика на ИЕ се провежда при съпътстващи ВСМ. Допълнителна операция/интервенция може да се наложи при данни за рекоарктация. В повечето случаи рекоарктацията се отстранява чрез интервенционална процедура, най-често с поставяне на стент.
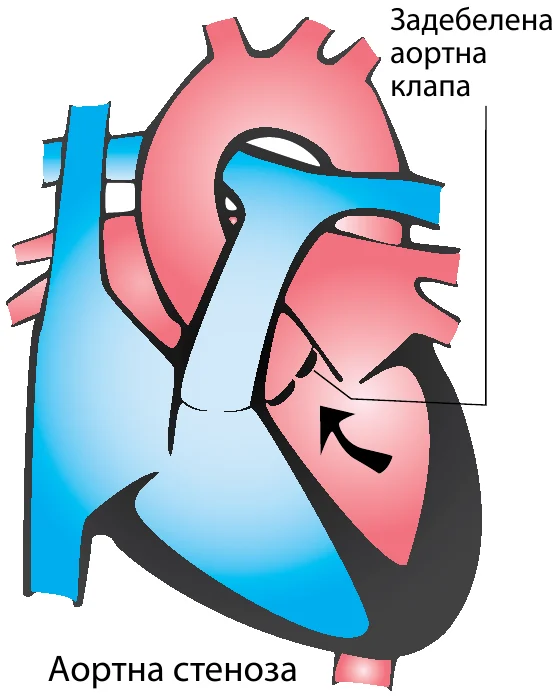
Аортна стеноза (АС)
Какво представлява
Аортната стеноза е ВСМ с честота 5-10%. Стеснението между лявата камера и аортата може да е разположено на три нива - най-често на ниво аортна клапа, която е задебелена (клапна АС), по-рядко стеснението е под аортната клапа (подклапна аортна стеноза) и най-рядко над аортната клапа (надклапна аортна стеноза). Надклапната АС често се съчетава с генетичен синдром (Уилямс- Бойрен).
Какво причинява
При всички форми на АС, работата на лявата камера е затруднена поради това, че трябва да преодолее стеснението, т.е работи срещу високо съпротивление. Това води до задебеляване на мускула (хипертрофия) на ЛК, като при тежка стеноза може се развие сърдечна недостатъчност.
Симптоми
Симптомите при АС зависят от тежестта на стенозата – тежка сърдечна недостатъчност и критично състояние в периода на новороденото, докато при леките форми децата нямат оплаквания. Характерно за високостепенната АС е, че нерядко симптомите се изявяват при физическо натоварване и се изразяват в главозамайване, световъртеж, болки в гърдите и припадък до загуба на съзнанието (синкоп).
Диагноза
Диагнозата на АС се поставя въз основа на клиничните данни, промените в ЕКГ и ехокардиографската находка.
Естествена еволюция
Естествената еволюция на АС се характеризира с възможността стенозата да стане по-тежка във времето, както и да настъпят усложнения, като инфекциозен ендокардит, сърдечна недостатъчност, РПН и дори внезапна смърт Лечение. При критично болни новородени и малки кърмачета се започва с медикаментозно лечение за стабилизиране на състоянието, преди да се предприеме интервенционалното или хирургично лечение. Хирургичното лечение се предприема при деца с подклапна и надклапна аортна стеноза.
При случаите с клапна АС, радикалното отстраняване на стенозата става с подмяна (протезиране) на аортната клапа, процедура, която максимално се отлага в детската възраст. В по-ранна възраст се предпочитат хирургична комисуротомия или интервенционална процедура балонна дилатация. Това са помощни процедури, които отлагат протезирането (подмяната на клапата) . Възможно е извършване на няколко типа операции.
Проследяване
След отстраняване на стенозата настъпва подобряване до нормализиране на кръвотока през аортната клапа и намаляване на обременяването на лява камера. Децата подлежат на редовен клиничен и ехокардиографски контрол. След подмяна на аортната клапа (клапно протезиране) с изкуствена, механична клапа е необходимо приемане на медикамент против съсирване на кръвта (антикоагулант) през целия живот. Децата след оперативно лечение на подклапна аортна стеноза подлежат на проследяване, поради риска от рецидив т.е отново развитие на стеноза.
След оперативна комисуротомия или балонна дилатация нерядко се развива рестеноза. Двигателна активност. При неоперираните се ограничават тежки физически натоварвания, състезателни игри и активен спорт. Профилактиката на ИЕ е задължителна целия живот при всички пациенти. Допълнителна операция се налага сравнително често при пациенти с клапна аортна стеноза, при които е направена пластика на клапните платна или интервенционална процедура. При тях в хода на проследяването се налага подмяна на аортната клапа с изкуствена клапа.
Пациентите с подклапна аортна стеноза също нерядко се нуждаят от повторна операция, поради възможността стенозата да се развие отново.
Пулмонална стеноза (ПС)
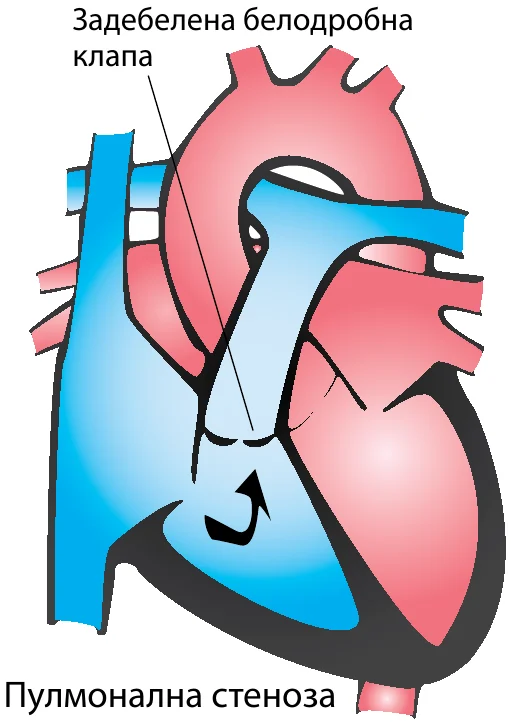
Какво представлява
Пулмоналната стеноза представлява стеснение на клапата, разположена между дясна камера и белодробната артерия. Стеснението може да е леко или тежко. Често се съчетава с генетичен синдром (Нунън). Честота на ПС е 8-12%.
Какво причинява
При ПС дясната камера работи срещу повишено съпротивление при изтласкването на кръвта към БА и това води до задебеляване на мускула й (хипертрофия).
Симптоми
Симптомите на ПС зависят от тежестта на стенозата – от критично състояние при новородено с тежка ПС, до напълно асимптомно (без оплаквания) дете с лека ПС.
Диагноза
Диагнозата на ПС се поставя по клинични и ехокардиографски данни и промените в ЕКГ.
Естествена еволюция
Естествена еволюция - лекостепенната ПС рядко прогресира и се понася много добре от децата. Показания за лечение. Непосредствено след поставяне на диагнозата при критична ПС в периода на новороденото и планово лечение, при деца със средностепенна и високостепенна ПС. Медикаментозно лечение се прилага при критично болни новородени и малки кърмачета за стабилизиране на състоянието преди интервенционалното или хирургично лечение. Интервенционалната процедура, балонна валвулоплактика е метод на избор за лечение .
Хирургична корекция се налага рядко при тежко променена клапа (при синдом на Нунън) и след неуспешна балонна дилатация.
Проследяване
След отстраняване на стенозата настъпва подобряване до нормализиране на кръвотока към белодробната артерия, нормализиране на размерите и функцията на дясна камера. Рискът от рестеноза е много малък. Децата подлежат на редовно проследяване.
Двигателна активност
Двигателната активност е без ограничения при лекостепенна ПС и след успешна балонна дилатация.
Тетралогия на Фало (ТФ)
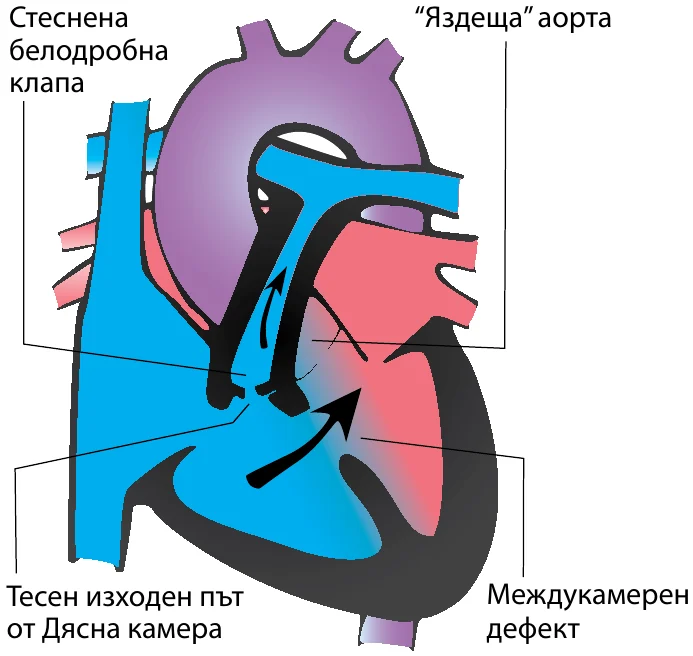
Какво представлява
Тетралогия на Фало е най-честата цианотична ВСМ (5-10%) и включва : подклапна и клапна пулмонална стеноза (стеснение между ДК и БА) и междукамерен дефект (дефект в преградата между двете камери). Анатомичният спектър е широк и се определя от тежестта на ПС и размерите на белодробните артерии. Понякога се съчетава с генетични синдроми (Ди Джордж, тризомия 21 и др.).
Какво причинява
Пулмоналната стеноза и МКД са причина венозната кръв да премине от ДК през междукамерния дефект в ЛК, при което става смесване на артериална и венозна кръв (налице е дясно-ляв шънт). В аортата кръвта е смесена (артериална и венозна) и е с по-ниско съдържане на кислород, което причинява синьо оцветяване на кожата и лигавиците, т.н. цианоза.
Симптоми
Основни симптоми са цианозата и сърдечният шум. Степентта на цианозата зависи от тежестта на пулмоналната стеноза. Тя може да е лека и да се изяви само при усилие (плач) или да е постоянна и тежка. В някои случаи кръвоснабдяването на белия дроб рязко намалява, децата (кърмачетата) стават много неспокойни, цианозата рязко се засилва. Случва се те да дишат учестено, да се отпуска и понякога да губят съзнание. Това състояние се нарича хипоксемична криза (ХК), спешно състояние, което налага търсене на лекарска помощ.
При ХК е добре детето да се изведе на чист въздух, да се успокои и да уведомите лекуващия лекар за случилото се. Нерядко се налага детето да се приеме в болница за лечение с медикаменти или да се планира хирургична намеса.
Диагноза
Диагноза. Най-често ехокардиографията е достатъчна за изобразяване на анатомичните особености и вземане решение за вида на лечението. Сърдечна катетеризация се предприема в отделни случаи. В естествената еволюция пулмоналната стеноза нараства и това води до засилване на цианозата, нерядко до хипоксемични кризи. Възможни са възникване на усложнения като мозъчен абсцес, тромбоза на мозъчни съдове Показания за лечение. Всички деца с ТФ подлежат на оперативна корекция.
Състоянието на детето, анатомията на дефектите и възрастта определят сроковете и вида на лечението. Хирургичното е единственото възможно лечение. Прилагат се два типа корекции - помощна и радикална (тотална) операция. Помощна операция се прилага при новородени или малки кърмачета с недоразвити белодробни артерии, съпътстващи дефекти или висок риск от радикалната корекция. Цел на тази операция е да се подобри кръвоснабдяването на белия дроб, като се постави „тръбичка” между аортата и БА, т.нар.
анастомоза. Цианозата намалява, белодробните съдове нарастват и е възможно извършване на радикална корекция във възрастта между 6 мес. и 2 години. При радикалната корекция се затваря МКД, най-често с използването на изкуствена материя (патч), отстранява се стенозата в изхода на дясната камера (инфундибулна стеноза) и се разширява стеснената пулмонална клапа. Понякога за преодоляване на стенозата между ДК и БА се използва „кръпка” от собствени тъкани или изкуствена материя (трансануларен патч) или се поставя тръбичка (кондюит).
Проследяване
След радикалната корекция няма смесване на венозна и артериална кръв, цианозата изчезва и физическото развитие на детето се нормализира. Нерядко в хода на проследяването се явяват усложнения, като недостатъчност (пропускане) на пулмоналната клапа, която може да прогресира; стеснения по клоновете на БА и др. Децата подлежат на редовен контрол, включващ клинични и ехокардиографски прегледи, 24-часов ЕКГ запис (Холтер) и работна ЕКГ проба.
Двигателна активност
Двигателната активност е обикновено нормална, но не се препоръчва активен спорт.
Профилактика на ендокардит
Профилактика на инфекциозен ендокардит при всички оперирани и неоперирани деца. Допълнителна операция/интервенционална процедура може да се наложи при изразена стеноза на клоновете на БА или голямо пропускане на пулмоналната клапа. Тези усложнения могат да се коригират с повторна операция (имплантиране на пулмонална клапа или пластика на клонове на БА) или чрез интервенционална процедура (балонна дилатация или поставяне на стент).
Пулмонална атрезия с междукамерен дефект (ПАтр с МКД)
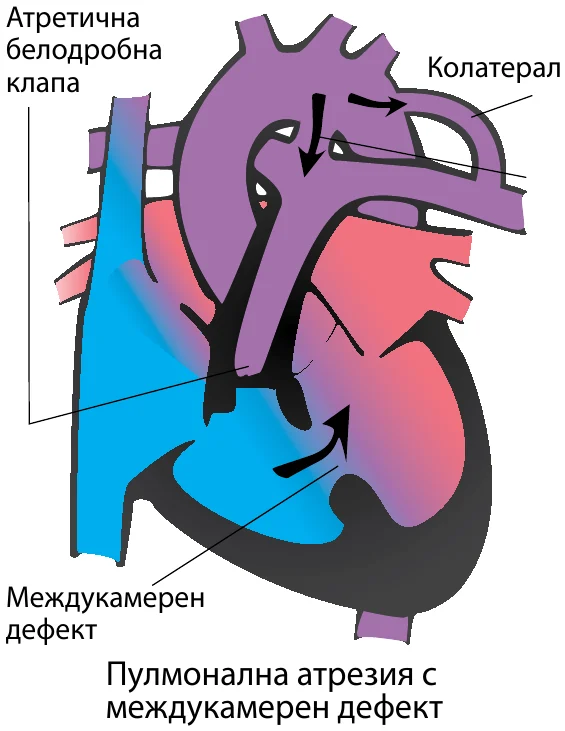
Какво представлява
Пулмоналната атрезия с междукамерен дефект е рядка и тежка цианотична ВСМ, най-тежката форма на ТФ (15% от случаите с ТФ). Връзката между дясна камера и белодробната артерия, т.е.пулмоналната клапа е атретична (запушена) и има дефект в междукамерната преграда. Често се съчетава с генетичен синдром (Ди Джордж).
Какво причинява
Цялата венозна кръв от ДК попада през МКД в ЛК и аорта. Снабдяването на белодробните артерии се осъществява от артериалния канал или други съдове от аортата (колатерални съдове). Водещ симптом при ПАтр с МКД, особено след затварянето на артериалния канал, е тежка и прогресираща цианоза. Най-често това е критична кардиопатия в периода на новороденото.
Диагноза
Диагнозата се поставя по клинични и ехокардиографски данни. Сърдечна катетеризация и ангиокардиография се извършва в кърмаческа възраст за изобразяване на източниците на кръвоснабдяване на белите дробове и размерите на белодробните артерии.
Естествена еволюция
Естествената еволюция най-често е неблагоприятна.
Лечение
Лечението е хирургично, с повишени рискове и налага извършване на няколко операции. В периода на новороденото се извършва помощна „палиативна” операция, с поставяне на тръбичка (анастомоза) между аорта и белодробна артерия. Последващите оперативни намеси зависят от размера на дясна камера и белодробната артерия. При добре развита ДК и БА, във възрастта между 1-2 години се извършва радикална корекция със затваряне на МКД и поставяне на „тръбичка” (кондюит) между ДК и БА.
При недобре развита ДК и БА се извършват серия от помощни операции. След лечението цианозата намалява, физическото развитие е задоволително. Децата подлежат на продължително проследяване. Двигателна активност най-често е ограничена.
Профилактика на ендокардит
Профилактика на инфекциозен ендокардит се прави при всички деца. Често се налага извършването на допълнителна операция - смяна на кондюит, повторни помощни операции.
Трикуспидална атрезия (ТА)
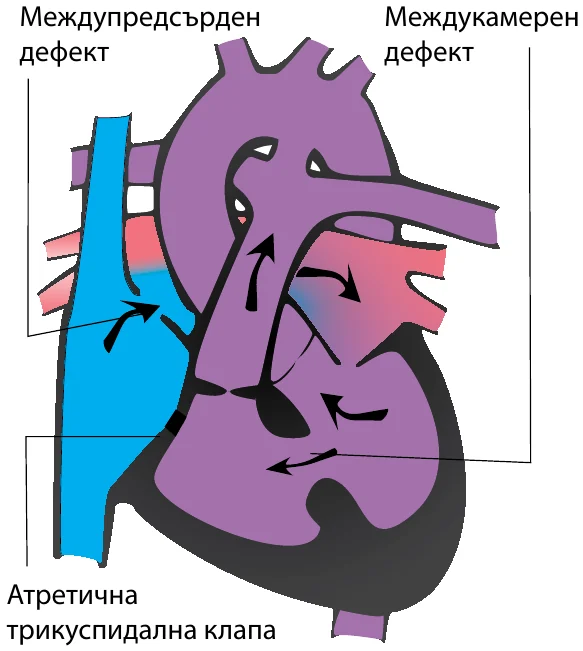
Какво представлява
Трикуспидалната атрезия е рядка цианотична ВСМ (1-3%), при която клапата, разположена между дясно предсърдие и дясна камера (трикуспидална клапа) е атретична (запушена). Дясната камера обикновено е малка.
Какво причинява
За да достигне до белия дроб венозната кръв преминава сложен път от дясно предсърдие, през предсърден дефект в ляво Трикуспидална атрезия предсърдие и лява камера, през междукамерен дефект в дясна камера и оттам в белодробната артерия. Така налице е пълно смесване на венозна и артериална кръв. Лявото предсърдие и лявата камера са обременени. Кръвоснабдяването на белия дроб може да е нормално, а по-често е намалено при стеноза на белодробна артерия.
Симптоми
Симптомите на ТА са цианоза с или без сърдечна недостатъчност. Симптомите зависят от размера на дефектите и количеството кръв, попадащо в белодробната артерия. Към диагнозата насочват клиничният преглед и промените в ЕКГ, но детайлите се уточняват с ЕхоКГ изследване.
Естествена еволюция
Естествената еволюция е разнопосочна - от тежка цианоза до сърдечна недостатъчност и белодробна хипертония, с ранно развитие на необратими изменения в съдовете на белия дроб.
Лечение
Лечение се предприема в периода на новороденото при критична цианоза или във възрастта 3-6 месеца. Колкото по-рано се постави диагнозата, толкова по-точно ще се определят сроковете и етапите на лечението. Хирургичната корекция включва поредица от помощни операции, които целят насочване на венозната кръв към белодробната артерия със заобикаляне на сърцето. (вж. Обща камера). Извършват се поне 2 сърдечни катетеризации до завършване на етапите на хирургично лечение.
След лечението състоянието постепенно се стабилизира, цианозата намалява или напълно изчезва. Децата подлежат на продължително проследяване Двигателна активност остава понижена и след успешна операция и липса на цианоза. Не се препоръчва активен спорт.
Профилактика на ендокардит
Профилактика на инфекциозен ендокардит при всички деца. Прилагат се медикаменти (аспирин) за намаляване на склонността към съсирване на кръвта.
Пулмонална атрезия с интактна камерна преграда (ПАТР)
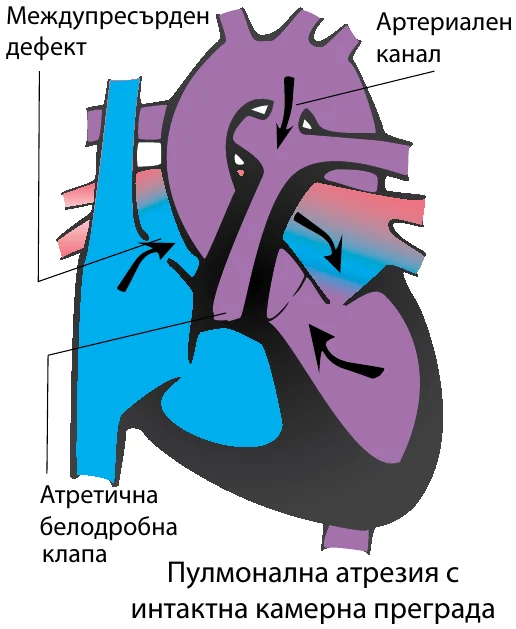
Какво представлява
Пулмонална атрезия с интактна камерна преграда е рядка цианотична ВСМ (под 1%), при която клапата свързваща дясна камера с белодробната артерия е атретична (запушена). Често дясната камера е недоразвита.
Какво причинява
След раждането снабдяването на белия дроб с кръв зависи от артериалния канал. Спонтанното затваряне на АК в първите дни на живота води до тежка цианоза и риск за живота.
Диагноза
Диагнозата се поставя клинично и се потвърждава чрез ехокардиография.
Естествена еволюция
Естествената еволюция е неблагоприятна, ако не се предприеме лечение заболяването завършва с фатален край след затваряне на артериалния канал.
Лечение
Лечение се предприема в условия на спешност, след поставяне на диагнозата. Прилагат се медикаменти, които поддържат отворен артериалния канал, помагат за стабилизиране на състоянието до извършването на операция. Хирургичната корекция е лечение на избор. Стратегията зависи от размерите на дясна камера и клоновете на белодробната артерия. При добре развита камера се прави операция с поставяне на патч (кръпка) между дясна камера и белодробната артерия. При малка и недоразвита ДК и БА се поставя тръбичка (анастомоза) между аорта и БА и се следват етапите на оперативна корекция тип обща камера (вж.
Обща камера). След лечението цианозата намалява. Необходими са една или повече сърдечни катетеризации и дългосрочно проследяване.
Двигателна активност
Двигателната активност обикновено е ограничена Профилактика на инфекциозен ендокардит се провежда при всички деца. Често се налагат допълнителни оперативни корекции.
Изолирана транспозиция на големите артерии (ТГА)
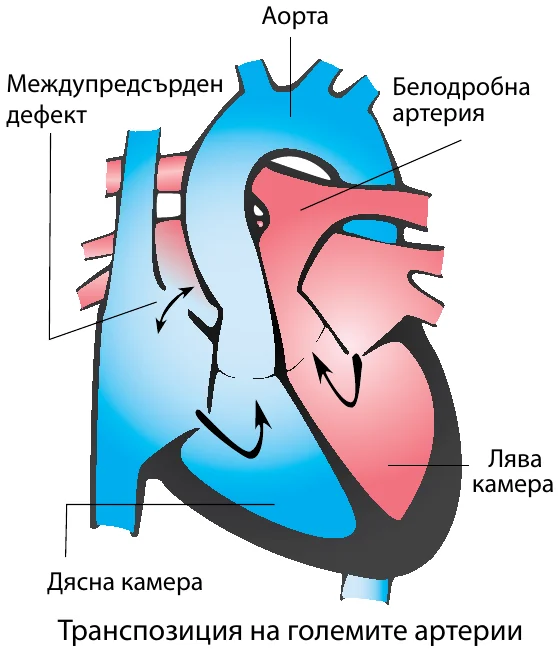
Какво представлява
Изолираната транспозиция на големите артерии е една от най-тежките ВСМ с честота 5-7%. При нея аортата излиза от дясна камера, а белодробната артерия от лява камера т.е. местата на големите артерии са разменени (транспозиция).
Какво причинява
За разлика от нормалното сърце, където двата кръга на кръвообръщение се кръстосват в белия дроб (вж. Нормално сърце), при ТГА двата кръга на кръообращение, малък и голям, вървят успоредно,т.е. в аортата тече венознаа в БА– артериална кръв.
Симптоми
Симптомите на ТГА са тежка цианоза и тежка сърдечна недостатъчност. Това е критично състояние в периода на новороденото.
Диагноза
Диагнозата на ТГА се поставя по клинични белези и промените в рентгеновия образ и се потвърждават с ехокардиография Естествената еволюция на заболяването е неблагоприятна с фатален край в първите месеци на живота, ако не се осигури връзка между големия и малкия кръг на кръвообръщението. При съмнение за ТГА новороденото се насочва по спешност към специализирана детска кардиологична клиника за диагностично уточняване и лечение и първата стъпка е да се създаде връзка между големия и малкия кръг на кръвообращението.
Това се постига с медикамент за поддържане на отворен артериален канал и балонна атриосептостомия (БАСС). Съвременното хирургично лечение е анатомичната корекция т.нар „артериален суич” и се извършва в първите 2 до 3 седмици от живота. Това е една от най-сложните сърдечни операции, при която мястото на големите артерии се разменя и се преместват (реимплантират) коронарните артерии (съдовете, които кръвоснабдяват сърцето). След операцията цианозата и проявите на сърдечна недостатъчност изчезват; децата са с нормално физическо развитие, но е необходимо редовно проследяване.
Двигателна активност
Двигателната активност най-често е нормална, не се препоръчва активен спорт.
Профилактика на ендокардит
Профилактика на инфекциозен ендокардит се провежда при всички деца. Допълнителна операция най-често не се налага.
Транспозиционни синдроми (комплексна транспозиция)
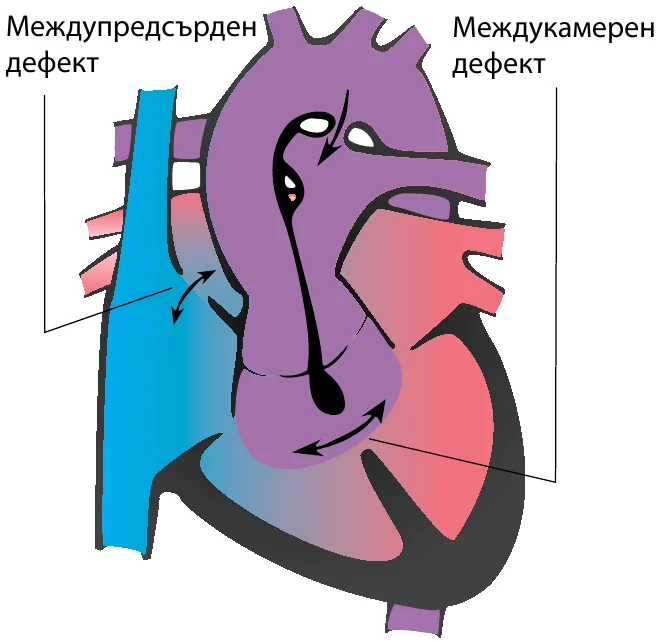
Какво представлява
Транспозиционни синдроми (КОМПЛЕКСНА ТРАНСПОЗИЦИЯ НА ГОЛЕМИТЕ АРТЕРИИ) С термина транспозиционни синдроми означаваме група сложни ВСМ, при които се съчетават промяна в положението на съдовете, изхождащи от сърцето с аорта, напред изместена (транспозиция), дефект в междукамерната преграда с или без стеснение към белодобната артерия. Това са ТГА с МКД, ТГА с МКД и пулмонална стеноза, дясна камера с двоен изход и др. При транспозиционните синдроми има смесване на венозна с артериална Сложна транспозиция на големите артерии кръв, като степента на цианозата зависи от кръвотока към белите дробове.
Симптоми
Симптомите са сърдечна недостатъчност, при деца без белодробна стеноза или цианоза, при деца със стеноза към белодробната артерия.
Диагноза
Диагнозата на транспозиционните синдроми се поставя чрез ехокардиография. Често се налага извършване на сърдечна катетеризация и ангиокардиография за прецизиране на анатомичните детайли.
Естествена еволюция
Естествена еволюция - децата без пулмонална стеноза, развиват белодробна хипертония с тежки и необратими промени в съдовете на белия дроб в кърмаческа възраст. Показанията и сроковете за лечение зависят от вида на ВСМ и белодробния кръвоток.
Лечение
Лечението е само хирургично. При новородени, кърмачета и малки деца се предприемат помощни (палиативни) процедури, които целят дозиране на кръвотока към белия дроб – стеснение (бендинг) на белодробната артерия, при липса на пулмонална стеноза или анастомоза между аорта и белодробна артерия, при пулмонална стеноза. Радикалната корекция е сложна операция, която цели да се нормализира връзката между камери и големите артерии. Междукамерният дефект се затваря. Дясната камера и белодробната артерия се свързват с използване на изкуствена материя („кръпка – патч” или тръбичка (кондюит).
Тази операция се извършва във възрастта 2-4 години. След радикалната операция цианозата и сърдечната недостатъчност се преодоляват. Сравнително чести са нарушения в ритъма и проводимостта. Необходимо е регулярно и редовно проследяване.
Двигателна активност
Двигателната активност е ограничена. Не се препоръчва активен спорт.
Профилактика на ендокардит
Профилактика на инфекциозен ендокардит, особено при имплантирана тръбичка (кондюит) между дясна камера и белодробната артерия Допълнителна операция или интервенционална процедура се налага често в хода на проследяването при промени в поставения кондюит между дясна камера-белодробна артерия.
Аномално вливане на белодробните вени (АВБВ)
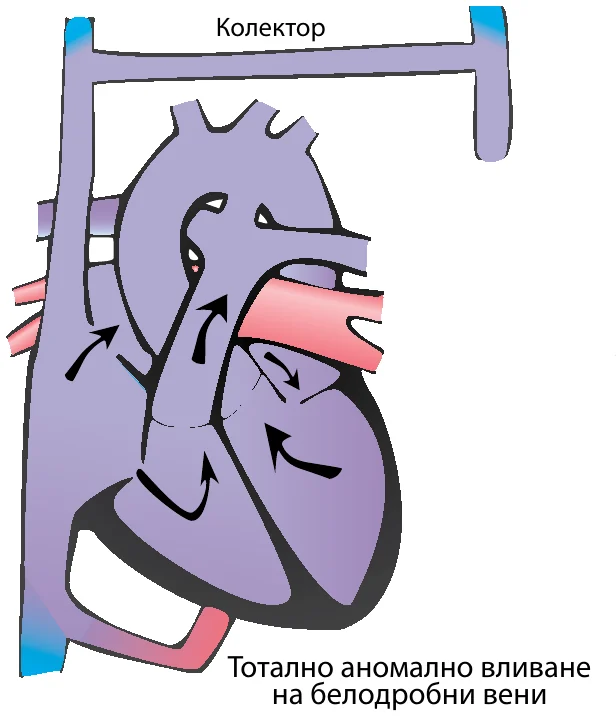
Какво представлява
Аномално вливане на белодробните вени е рядка ВСМ (около 1-2%), при която белодробните вени не се вливат в ляво предсърдие, а във системната венозна циркулация (в дясната половина на сърцето). Има два типа аномално вливане на белодробните вени - частично, когато само някои (1-2) вени се вливат на ненормално място и тотално, когато нито една вена не се влива в ляво предсърдие. Белодробните вени могат да се вливат на различни места – над сърцето (в горна празна вена), вътре в сърцето (в коронарен венозен синус или директно в дясно предсърдие), под сърцето (в черен дроб или долна празна вена) или смесено.
Кръвотокът към тялото се осъществява чрез преминаване на кръв през междупредсърден дефект.
Какво причинява
Дясната сърдечна половина (дясно предсърдие, дясна камера, белодробна артерия) се обременяват с допълнителната кръв. Степента на обременяване и нарушението в кръвообръщението зависят, както от броя на аномално вливащите се вени, така и от размера на междупредсърдния дефект. Най-често дефектът е широк и не създава пречка в преминаването на кръвта.
Симптоми
Симптомите при аномално вливане на белодробни вени са разнообразни - от случайно открита ВСМ, при дете със сърдечен шум при случаи с частично аномално вливане, до критично болно новородено или тежка съдечна недостатъчност, при тотално аномално вливане и пречка в оттичането на кръвта към лявата сърдечна половина.
Диагноза
Диагнозата на аномално вливане на белодробните вени се поставя ехокардиографски.
Естествена еволюция
Естествената еволюция при случаите с частично аномално вливане на белодробните вени, не се различава съществено от тази при междупредсърден дефект. Децата с тотално аномално вливане развиват тежка и ранна сърдечна недостатъчност. Прогнозата е неблагоприятна, ако не се извърши своевременна хирургична корекция. Хирургичната корекция е лечение на избор, състои се в реимплантиране на белодробните вени към ляво предсърдие и затваряне на междупредсърдния дефект. Операцията при тотално аномално вливане на белодробните вени се извършва след поставяне на диагнозата.
Корекцията е спешна в периода на новороденото, при вливане на вените под диафрагмата или при наличие на пречка в оттока на кръвта (обструктивен тип) и във възрастта 4-6 месеца, при останалите случаи. Времето за операция при частично аномално вливане е както при междупредсърден дефект. След операция на тотално аномално вливане състоянието постепенно се стабилизира и повечето деца имат нормално развитие без оплаквания. Децата подлежат на проследяване.
Двигателна активност
Двигателната активност обикновено е нормална. Допълнителна операция може да се наложи при стеснение на мястото на свързване на белодробни вени към ляво предсърдие. Дефекти тип „
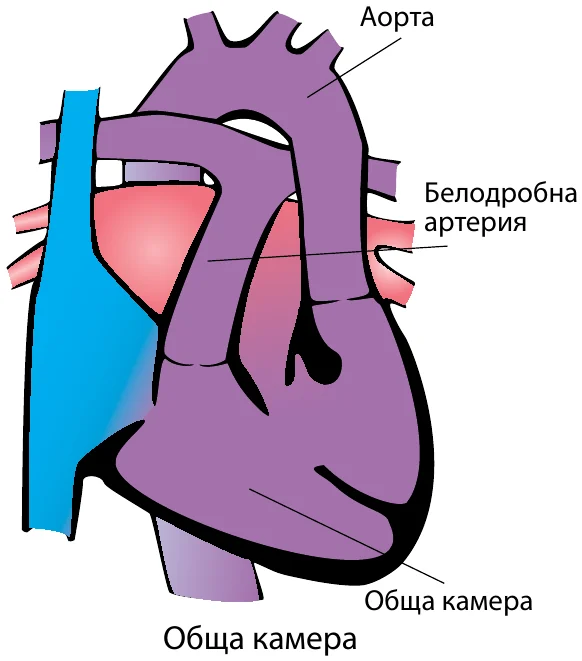
Дефекти тип „Обща камера“ (ОК)
Какво представлява
Обща камера” (ОК) С термина Обща камера определяме група сложни (комплексни) ВСМ, които се характеризират с това, че имат една ефективна помпена (камерна) кухина, а другата е недоразвита. Големите съдове изхождат от двете или една от камерите и често положението им е променено (транспозиция). В тази група влизат дефекти с две атриовентрикуларни клапи и пълна липса на междукамерна преграда (класическа обща камера); с атрезия (запушена) на трикуспидална клапа и недоразвитие (хипоплазия) на дясна камера; атрезия (запушена) на митрална клапа и недоразвитие на лява камера; пълен атриовентрикуларен дефект с недоразвитие на една от сърдечните камери (дебалансиран АВСД), транспоцизионни синдроми с недоразвитие на една от камерите и др.
При тези дефекти има пълно смесване на венозна и артериална кръв. Кръвотокът към белодробната артерия определя кислородното насищане в аортата. При стеснена белодробна артерия (пулмонална стеноза), кръвотокът е намален и насищането с кислород на артериалната кръв е ниско. При липса на пулмонална стеноза - кръвотокът към белия дроб е увеличен.
Симптоми
Симптомите при дефектите тип „обща камера” са различна по степен цианоза или сърдечна недостатъчност.
Диагноза
Диагнозата на дефектите тип „обща камера” се поставя с ЕхоКГ изследване. Детайлите в анатомията и кръвообръщението се уточняват със сърдечна катетеризация и ангиокардиография.
Естествена еволюция
Естествената еволюция зависи от кръвоснабдяването на белия дроб- от тежка цианоза (при намален белодробен кръвоток), до сърдечна недостатъчност и белодробна хипертония, с ранно развитие на необратими изменения в съдовете на белия дроб (при увеличен белодробен кръвоток).
Лечение
Лечение се предприема в периода на новороденото при критична цианоза или във възрастта 3-6 месеца. Колкото по-рано се постави диагнозата, толкова по-точно ще се определят сроковете и етапите на лечението. Хирургичната корекция включва поредица от помощни операции, които целят насочване на венозната кръв към белодробната артерия, със заобикаляне на сърцето. За осъществяване на тези операции са необходими добре развити белодробни артерии с ниско налягане в тях, добра функция на системната камера и атриовентрикуларната клапа, без голямо пропускане през нея.
Етапитe на оперативното лечение са следните: В периода на новороденото се извършва помощна операция - системна аорто-пулмонална анастомоза за увеличаване на снабдяването с кръв на белите дробове, при намален белодробен кръвоток или пристягане на белодробната артерия (бендинг), при увеличен белодробен кръвоток. В педиода 6 мес.-1 година се извършва операция на Глен свързване на горна празна вена към белодробна артерия. В периода 3-5 години - свързване на долната празна вена с белодробната артерия.
В последните години това се извършва с поставяне на тръбичка (кондюит) между долна празна вена и белодробната артерия (тотална кавопулмонална връзка – ТСПС). В края на оперативното лечение системната камера изпомпва артериална кръв към аортата, а венозната кръв отива към белодробните артерии, заобикаляйки сърцето през кондюита. Извършват се поне 2 сърдечни катетеризации до завършване на етапите на хирургично лечение. Периодът на възстановяване, след последния етап на операцията и адаптацията на белодробното дърво към новия тип кръвообращение, често е дълъг, усложнен с набиране на течност около белите дробове (плеврални изливи), необходимост от продължителното им отвеждане от тялото с тръбичка (дрен) и вливане на много течности и биологични продукти.
Постепенно състоянието се стабилизира. Цианозата намалява или напълно изчезва. Пациентите подлежат на доживотно проследяване.
Двигателна активност
Двигателната активност остава ограничена и след успешна операция. Не се препоръчва активен спорт Профилактика на инфекциозен ендокардит при всички, задължитено се приемат медикаменти за намаляване на склонността към съсирване на кръвта (аспирин). Допълнителна операция или интервенционална процедура може да се наложи при настъпили усложнения .
Общ артериален ствол (ОАС)
Какво представлява
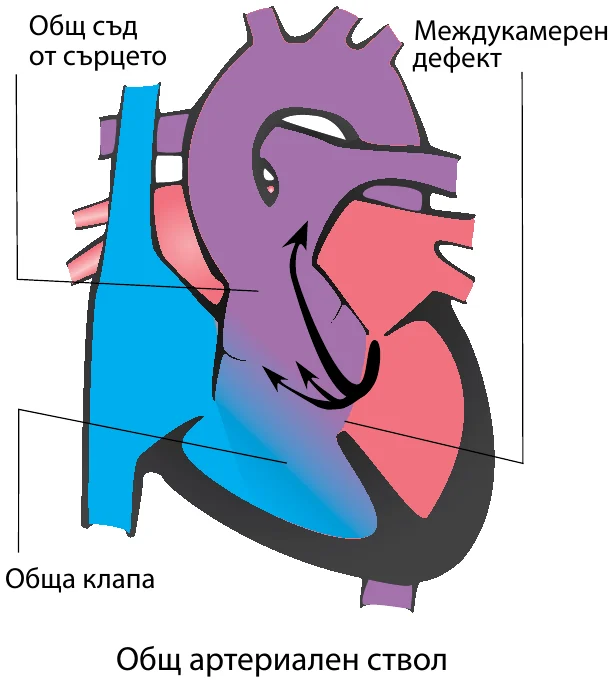
Общият артериален ствол е рядка ВСМ (около 1%), при която над голям междукамерен дефект „язди” единствен кръвоносен съд, чрез който се осъществява системната, белодробна и коронарна циркулация. Чести са аномалии на клапата на общия ствол (стеноза или недостатъчност), аномалии в коронарните съдове и аортната дъга. В около 1/3 от случаите се съчетава с генетичен синдром на Ди Джордж.
Какво причинява
При ОАС става пълно смесване на кръвта. Цианоза обикновено липсва или е лека тъй като кръвотокът към белия дроб е увеличен и с високо налягане. Голямото венозно връщане причинява обременяване на камерите.
Симптоми
Симптомите на ОАС са тежка сърдечна недостатъчност и лека цианоза от периода на новороденото.
Диагноза
Диагнозата на ОАС се поставя ехокардиографски.
Естествена еволюция
Естествена еволюция - пациентите са склонни към развитие на ранни и тежки промени в съдовете на белия дроб до БОСБ дори и след успешна операция.
Лечение
Лечение се предприема в ранна кърмаческа възраст (до 6-месечна възраст) Радикалната операция се извършва под ЕКК. Тя включва затваряне на междукамерния дефект и свързване на дясна камера и белодробната артерия с тръбичка (кондюит), най-често с изкуствена биологична клапа в него. Това е голяма хирургична операция с относително висок оперативен риск и риск от ритъмни и проводни нарушения. След операцията се преодоляват цианозата и сърдечната недостатъчност. Пациентите се проследяват периодично до края на живота за дегенеративни промени по поставения кондюит и за функцията на клапата.
Двигателна активност
Двигателната активност е нормална или леко понижена. Не се препоръчва активен спорт Профилактика на инфекцизен ендокардит се провежда през целия живот. Допълнителна операция/интервеция се налага за подмяна кондюита. Балонна дилатация на стеснената кондюитна клапа често отлага реоперацията. 6.2.